• Biología

    Biología

    El átomo, macromoléculas biológicas (carbohidratos, lípidos, proteínas, ácidos nucleicos), biología celular, cáncer

  • Fármacos

    Fármacos

    Fases en el desarrollo de fármacos, farmacodinámica, farmacocinética, toxicología

  • Nanomedicina

    Nanomedicina

    Introducción a la nanotecnología, herramientas de diagnóstico, liberación de fármacos, medicina regenerativa

  • Miscelánea

    Miscelánea

    Ampliación de temas diversos tratados en otras secciones

Entradas correspondientes a la categoría: Fármacos

Entradas correspondientes a la etiqueta: Fármacos

1.6. Medicina personalizada

0 comentarios
En los últimos años, la definición de fármaco exitoso ha cambiado. La época en la que un medicamento era un éxito de ventas ha finalizado, puesto que ya no tenemos enfermedades que puedan ser tratadas con un único fármaco. Y al mismo tiempo, los pacientes y mercados exigen medicinas más eficaces.
Pero esta demanda se hace cada vez más difícil de cumplir, ya que nuestro entendimiento de las enfermedades se hace más y más complejo, a lo que hay que añadir presiones externas (por parte de agencias reguladoras, de instituciones financieras, de los gobiernos e incluso de científicos) para alcanzar los mejores resultados clínicos.
Luego, ¿cómo es posible producir nuevos fármacos cuando sus costes de desarrollo se incrementan año tras año y es más complicado crearlos con un beneficio clínico para los pacientes?

Para ello la ciencia nos ha proporcionado nuevas herramientas, como la capacidad de mapear el genoma humano (a un coste cada vez inferior) y de este modo, entender la expresión de diferentes proteínas en respuesta a diferentes enfermedades.
Como consecuencia, existe la idea de que la medicina personalizada, que utiliza este nuevo tipo de herramientas, pueda conducir hacia nuevas soluciones en el proceso de desarrollo de fármacos, medicamentos específicos que sean más eficaces e incluso más seguros.
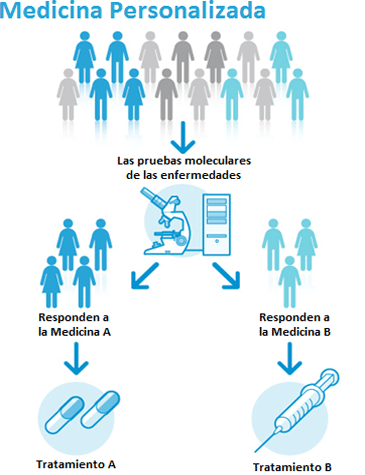
Papel de los biomarcadores en la medicina personalizada
Pero, ¿cómo se define un medicamento personalizado?, por medicina personalizada se entiende aquel tratamiento médico diseñado a la medida de las características individuales de cada paciente. Se espera que, tanto en sus tratamientos preventivos como terapéuticos, actúen exclusivamente en aquellos pacientes que puedan beneficiarse realmente de estas terapias, evitando usarse en otros que no vean ningún tipo de beneficio en su administración.
Al actuar de esta manera, no sólo se mejora la capacidad para tratar enfermedades, sino también, potencialmente, implica un ahorro económico en el proceso.

En la medicina personalizada se distinguen tres categorías:
▣      Diagnóstico: productos que pueden diagnosticar el riesgo de padecer una enfermedad, la presencia real de una enfermedad en un individuo, o incluso guiar el tratamiento en personas que ya han sido diagnosticadas con una afección específica.
▣      Pruebas diagnósticas con fines terapéuticos: en esta categoría se trabaja codo con codo con un tratamiento farmacológico, indicando al médico acerca del tipo de medicamentos que un paciente en particular debería recibir.
▣      Herramientas de cribado: poseen la finalidad de detectar enfermedades en etapas tempranas, lo que permite una intervención rápida con la esperanza de reducir los efectos provocados por la enfermedad.

Idealmente, lo que interesaría es hallar la manera de evaluar el riesgo de una persona a una enfermedad o su respuesta a cierto tratamiento antes incluso de administrárselo.
Con la medicina personalizada seríamos capaces de conocer de antemano qué personas responderían a un fármaco específico y cuáles no, quienes presentarían graves efectos secundarios y cuáles no, quienes lo precisarían en una fase más temprana y quienes en una fase más tardía, todo ello con el objetivo de obtener los mejores resultados posibles en cada individuo.

La medicina personalizada ha experimentado un espectacular crecimiento en los últimos años pasando de 13 productos comercializados en el año 2006 a 72 en el año 2011.
En la actualidad, el 94% de las compañías biofarmacéuticas están investigando en medicina personalizada, ya que son conscientes de que su uso como herramienta de investigación o su utilización junto con un producto comercializado puede realmente mejorar el potencial que ese fármaco tenga en los pacientes.
Así mismo, sus ventas también se han visto incrementadas alcanzando una cifra anual de 30.000 millones de dólares de este tipo de productos en los USA.
Tratamiento adaptativo de la medicina personalizada
Entre los productos pertenecientes a la medicina personalizada que son actualmente empleados por los médicos para tratar a sus pacientes destacan:
▣      La prueba BRACAnalysis que identifica mutaciones potenciales en los genes BRCA1 y BRCA2 responsables de la mayoría de cánceres hereditarios de mama y ovario. Dependiendo de la existencia o no de esas mutaciones se determina la probabilidad del paciente a desarrollar estos tipos de cáncer en el futuro, y en función de ello guiar también en la toma de decisiones a otros miembros familiares.
▣      Prueba Oncotype DX es una prueba de 21 genes que predice la probabilidad de beneficiarse de la quimioterapia y el riesgo de recurrencia del cáncer en los próximos 10 años.
▣      PreDX es un test sanguíneo que estudia los niveles de siete marcadores de progresión de la diabetes en sangre. Estos marcadores están relacionados con la calidad del tejido adiposo, el estado inflamatorio pancreático y el metabolismo de la glucosa.

Entre los beneficios actuales aportados por la medicina personalizada se encuentran:
▣      Una reducción del 34% en la quimioterapia aplicada a mujeres que padecen cáncer de mama y que previamente al tratamiento se han realizado un test genético.
▣      Hasta 17.000 derrames cerebrales podrían prevenirse anualmente en aquellos pacientes que son propensos a ello al administrarles la dosis apropiada de warfarina[1] siempre y cuando el correspondiente test genético se lleve a cabo.
▣      Un ahorro por encima de los 600 millones anuales en el sistema sanitario de los Estados Unidos si los pacientes que presentasen cáncer colorrectal con metástasis recibiesen el test del gen KRAS[2] anterior a su tratamiento.
▣      Desarrollo de nuevas herramientas de diagnóstico que pueden ayudar de diversas maneras en el proceso de desarrollo de fármacos. Así, si las compañías farmacéuticas conocen con anterioridad qué pacientes responderán mejor a un ensayo clínico, se obtendrán mejores resultados en dicho estudio.

Nos encontramos todavía en las primeras etapas de la medicina personalizada con un largo camino por recorrer durante los próximos años. La medicina personalizada nos ayudará a entender mejor las afecciones asociadas con distintas enfermedades, la identificación de nuevas dianas terapéuticas, la reducción de efectos secundarios y al incorporarla en nuestros experimentos y método de investigación se producirán innovaciones en el proceso de descubrimiento de nuevos medicamentos.


[1] Anticoagulante empleado en la prevención de trómbolos y émbolos. 
[2] Gen que elabora la proteína KRAS que participa en las vías de señalización celular, en el crecimiento celular y la apoptosis. 

Fuentes: UTAustinX: UT.4.01x Take Your Medicine - The Impact of Drug Development.
              http://www.patia.com.mx/braca.html
              https://breast-cancer.oncotypedx.com/es-MX/Professional-Invasive/WhatIsTheOncotypeDXBreastCancerTest.aspx
              http://www.tuorigen.cl/index.php/preguntas-frecuentes
              http://www.cancer.gov/espanol/publicaciones/diccionario?cdrid=652256
              http://www.lampadia.com/analisis/tecnologia/medicina-del-futuro-despliegue-de-un-nuevo-paradigma/


Leer más

1.5. Control de calidad en la industria farmacéutica

0 comentarios
El control de calidad es empleado en todas y cada una de las etapas del proceso de desarrollo de un medicamento. Se encarga de garantizar que el producto farmacéutico cumpla unos criterios de alta seguridad, calidad y eficacia.
La palabra ‘calidad’ se refiere a las características de un producto desde un punto de vista cuantitativo y cualitativo, aludiendo tanto a la calidad del proceso de fabricación como al producto en sí mismo.
La palabra ‘control’ implica un procedimiento por el cual se comprueba que la producción se está realizando de acuerdo a un plan específico cumpliéndose los estándares previamente establecidos.

Tipos de medicamentos
La industria farmacéutica es responsable del diseño, examen y producción de la forma farmacéutica en la que se va a administrar el medicamento, la cual debe cumplir ciertos requisitos de seguridad, pureza, estabilidad, uniformidad de su contenido y disponibilidad fisiológica para el consumidor.

El mantenimiento de la calidad de un fármaco depende de todas y cada una de las personas y equipos que intervienen en su desarrollo. El control de calidad de una compañía desempeña una supervisión estricta en cada una de las partes de las etapas del proceso, con el fin de que el producto final alcance la máxima calidad. El departamento responsable se encarga de monitorizar los registros, procedimientos, sistemas, instalaciones, personal y análisis que se llevan a cabo en el proceso de desarrollo y producción de un producto farmacéutico.

Variaciones en la calidad del fármaco pueden ocurrir a lo largo de todo el proceso, desde la recepción de las materias primas hasta el empaquetado del producto final y el riesgo de que suceda se incrementa a medida que el método de fabricación se hace más complicado. Entre las fuentes más comunes que originan una variación en la calidad del producto se hallan:
▣      Métodos:
Negligencia en el procedimiento
Procedimiento erróneo
Procedimiento inadecuado
▣      Materiales:
Variaciones entre los proveedores de la misma sustancia
Variaciones entre los lotes del mismo proveedor
Variaciones dentro de un lote.
▣      Personal:
Condiciones de trabajo inapropiadas
Formación inadecuada
Falta de interés y atención
Fatiga y despreocupación

Los errores pueden ser controlados, minimizados o eliminados mediante el control del material, su empaquetado y bajo la acción de las buenas prácticas de fabricación (BPF, GMP en inglés).

El control del material comienza justo después de su recepción. Las sustancias activas, excipientes, materiales de empaquetado y soportes impresos se almacenan de manera apropiada y clasificados alfabéticamente o dependiendo de su naturaleza física.
En el caso de los constituyentes activos se comprueba su porcentaje de pureza, adulteración, fecha de caducidad y número de lote.
Para los materiales de envasado e impresión se coteja color, peso y gramaje de las etiquetas y cartones.


Control en las prácticas de fabricación

En el proceso de fabricación para alcanzar la máxima calidad se efectúan los controles pertinentes en los siguientes elementos:
- Personal
- Equipos e instalaciones
- Control de los registros
- Control del proceso de producción

▣      Personal
El personal ha de estar convenientemente formado y capacitado para trabajar en la industria farmacéutica.
Deben recibir formación continua adecuada al puesto que ocupan.
Deben ser alertados de los riesgos y responsabilidad en sus puestos de trabajo.
El trabajo desempeñado por todos los trabajadores ha de ser examinado por personal jerárquicamente superior, altamente formado y con gran experiencia.
Los supervisores han de estar siempre disponibles en caso de cualquier problema o contingencia.

▣      Equipo e instalaciones
Los equipos y edificios empleados en el almacenamiento, proceso, examen y empaquetado deben contar con el diseño, tamaño y condiciones adecuadas de ubicación y construcción.
La superficie de los equipos utilizados debe ser no reactiva y no absorbente.
Los equipos han de ser construidos e instalados de tal manera que sean fáciles de reemplazar, limpiar y operar con ellos.
En el caso de los edificios han de estar libres de cualquier tipo de contaminación.

▣      Control de los registros
Entre los controles de los registros encontramos los correspondientes a la formulación del fármaco y la producción de lotes.
El registro de la formulación del medicamento debe contener:
- Nombre del producto y forma de dosificación.
- Lista completa de ingredientes incluyendo excipientes.
- Calidad por peso o volumen de cada ingrediente.
- Estándares o especificaciones de cada ingrediente.
- Instrucciones de fabricación y control, especificaciones y precauciones.
- Descripción completa de recipientes, envases, etiquetado y materiales de empaquetado.

El registro de producción de lotes debe poseer, en cambio, la siguiente información:
- Número de lote.
- Número de código.
- Fecha de fabricación.
- Fecha de caducidad.

▣      Control del proceso de producción
Los procesos de fabricación se ejecutan desde la recepción del material hasta la entrega del producto final de acuerdo con una serie de normas previamente establecidas.
Al Departamento de Producción se entrega la denominada Fórmula Maestra que contiene una lista completa de todos los componentes del fármaco junto con sus cantidades, procedimientos, equipos y precauciones a tomar en su producción.
Laboratorio de control de calidad
Todos esos ingredientes son reexaminados y testados en el laboratorio.
Algunos de estos análisis se desarrollan durante el mismo proceso de producción, es el llamado “Control de Calidad en Proceso” (IPQC en inglés) que se encuentra bajo supervisión del Departamento de Control de Calidad.
Los exámenes de IPQC varían dependiendo de la forma de dosificación del medicamento (tabletas, jarabes, formas semisólidas, inyectables...).


Control de envasado

Cuando el producto llega a la sección de embalaje, se empaqueta en sus envases correspondientes teniendo cuidado de no cometer errores en su etiquetado y número de lote.
Se emplea un material de envasado u otro en función de la naturaleza y distribución del producto.


Control de distribución

Las responsabilidades del Departamento de Control de Calidad no finalizan cuando se distribuye el producto farmacéutico en el mercado.
Este departamento se encarga de registrar muestras de cada lote y se almacenan durante años con el propósito de examinarse o analizarse en caso de necesidad o demanda.


Organización del control de calidad

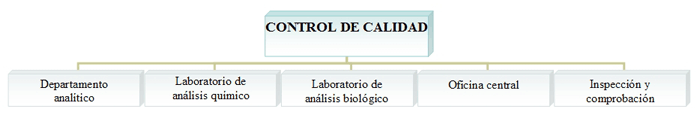
De manera general existen cinco departamentos en el Control de Calidad:
▣      Departamento analítico
La calidad del producto final radica en la calidad de las materias primas utilizadas en el proceso de fabricación. Este departamento es el responsable de analizarlas y que el fármaco cumpla con un conjunto de especificaciones para mantener la calidad del mismo entre las que encontramos: solubilidad, tensión superficial, forma cristalina, viscosidad...
▣      Laboratorio de análisis químico
Las propiedades físico-químicas de cada lote de materias primas y de productos finales son testadas en este laboratorio.
Este laboratorio ha de estar localizado en un área aislada de ruidos y vibraciones y contar con el equipo adecuado para desempeñar una gran diversidad de exámenes químicos.
▣      Laboratorio de análisis biológico
Este tipo de tests no se reduce únicamente a los productos conocidos como biológicos dentro de la industria farmacéutica, sino a una amplia gama de productos como los parenterales que requieren pruebas de esterilidad y detección de pirógenos[1] antes de su comercialización.
▣      Oficina central
La oficina central lleva a cabo la evaluación de los voluminosos registros generados a lo largo de todas las etapas de fabricación y envasado. Estos registros contienen un informe completo de las características de cada lote producido y distribuido en el mercado, lo que facilita a este grupo investigar las reclamaciones recibidas por los clientes concernientes a la calidad del producto.
▣      Inspección y comprobación
Finalmente, los Inspectores del Departamento de Control de Calidad se responsabilizan de la selección de muestras de las materias primas recibidas y productos finales para su inspección.
Organización del Departamento de Control de Calidad


[1] Agentes productores de fiebre.

Fuentes: http://thepharmacistpharma.blogspot.com.es/2009/03/quality-control-procedure-in.html
              http://www.ancalmo.com/moderno-laboratorio-control-de-calidad/
              http://controldecalidadifv.blogspot.com.es/
              http://www.aemps.gob.es/industria/inspeccionNCF/guiaNCF/docs/reqBasicosMed/04_capitulo-1b.pdf


Leer más

1.4.3. Nueva norma sobre ensayos clínicos en España

0 comentarios
En el Consejo de Ministros del 4 de diciembre de 2015 se aprobó el proyecto del Real Decreto por el que se regulariza los ensayos clínicos con fármacos, los comités de ética de investigación de medicamentos y el registro español de estudios clínicos.

La gran mayoría de los ensayos clínicos que se realizan en España (18% del total de Europa) son multicentros, y muchos, multinacionales por lo que este nuevo decreto va a facilitar algunos aspectos en este terreno y acerca la normativa española a la nueva reglamentación de la UE sobre ensayos que entra en vigor a partir de mayo de 2016.
Sede de la AEMPS en Madrid
Hasta ahora la realización de ensayos clínicos en España exigía la autorización de la Agencia Española del Medicamento y Productos Sanitarios (AEMPS) y de los Comités de Ética acreditados de los diferentes centros donde se llevaban a cabo. Con este nuevo Real Decreto sólo será requisito el visto bueno de la AEMPS y de uno solo de los Comités de Ética.

Otra de las ventajas de la nueva legislación es que el promotor del ensayo va a poder enviar la documentación del mismo a los Comités y la AEMPS para su evaluación mientras negocia la aprobación de la realización del ensayo con los distintos centros.
Todo ello redundará en un acortamiento de los plazos permitiendo atraer a España nuevas investigaciones provenientes del extranjero.
A pesar de que, en efecto se ha reducido el tiempo para la apertura del ensayo, todavía quedan aspectos para la mejora como la disminución de los trámites burocráticos en algunos centros o la ausencia de un único contrato modelo válido para cada ensayo en todos los centros partícipes.

Con esta norma también se ha creado la figura del promotor de ensayos clínicos no comerciales con la que se pretende impulsar la investigación no comercial o investigación pública no impulsada por la industria farmacéutica.
La finalidad última de esta figura es abarcar áreas de la investigación que a veces no son preeminentes para el sector farmacéutico.

Por último, cualquier ciudadano va a contar con la posibilidad de consultar los ensayos autorizados en España y los centros donde se efectúan gracias a la regulación del Registro Español de estudios clínicos (REec), con esta medida se busca proveer de mayor transparencia a la tarea investigadora.
Principales novedades en la regulación de ensayos clínicos

Fuentes: http://www.elglobal.net/noticias-medicamento/2015-12-12/industria-farmaceutica/la-normativa-sobre-ensayos-clinicos-abre-la-puerta-a-una-
              mayor-implicacion-de-la-industria/pagina.aspx?idart=954457
              http://www.aemps.gob.es/investigacionClinica/medicamentos/docs/Instrucciones-realizacion-ensayos-clinicos.pdf
              http://www.consalud.es/estetic/seeestetic.php?id=24793
              http://leonresearch.com/blog/nueva-regulacion-de-los-ensayos-clinicos/


Leer más

1.4.2. Normas de buenas prácticas clínicas (BPC)

0 comentarios
Según la normativa española y europea todos los ensayos clínicos deben realizarse de acuerdo con las normas de buenas prácticas clínicas (BPC) que constituyen una garantía para la protección del paciente y para los resultados de los ensayos.

Las normas de BPC de la Conferencia Internacional de Harmonización (ICH)[1] son exigidas por las autoridades europeas desde 1996 y también han sido adoptadas por EEUU y Japón. Son un conjunto de requisitos de calidad científicos y éticos reconocidos a escala internacional que deben cumplirse en la planificación, realización, registro y comunicación de los ensayos clínicos donde participan seres humanos.
Estas normas deben asegurar los derechos, seguridad y bienestar de los sujetos del ensayo y la fiabilidad de los resultados.

Las BPC surgen de la necesidad de conciliar los intereses del sujeto que recibe el tratamiento y el interés de la sociedad en aumentar el conocimiento sobre los medicamentos.

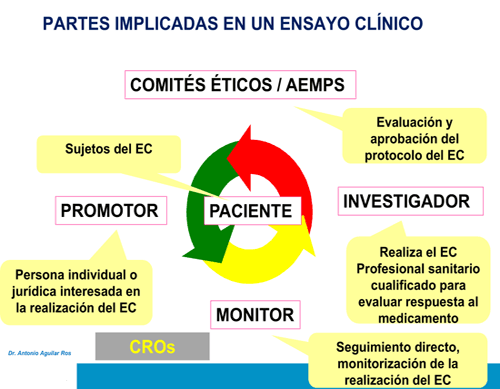
Las partes implicadas en un ensayo clínico son las siguientes:

▣      Promotor: persona jurídica o física interesada en realizar un ensayo clínico y responsable del mismo. Normalmente se trata de una multinacional farmacéutica.
▣      Comités éticos: pertenecen al centro donde se realiza la investigación.
▣      Agencias reguladoras: pertenecen a la Administración.
Estos dos últimos deben aprobar el protocolo y supervisar el desarrollo del ensayo. Las agencias además evalúan los resultados de la investigación para autorizar la posterior comercialización del medicamento.
▣      Investigador: realiza o dirige la investigación del ensayo, suele ser un médico o personal sanitario que evalúa la respuesta del compuesto objeto de estudio.
▣      Monitor: responsable del seguimiento directo de la realización del ensayo. Intermediario entre el promotor y el investigador, debe garantizar la trazabilidad de todo lo acontecido en el ensayo.
▣      Paciente: sujeto participante en la investigación que generalmente padece la enfermedad de interés.
En ocasiones, la gestión y monitorización del ensayo la proporcionan unas empresas denominadas CROs (compañías de investigación por contrato).
Partes implicadas en un ensayo clínico

Tras la II Guerra Mundial se promulgó el Código de Nuremberg en el que se establecen los principios de investigación clínica en seres humanos y que son:

▣      Autonomía: principio de respeto a los sujetos, tratados como personas autónomas con libre capacidad para decidir si quieren participar en el ensayo clínico.
El consentimiento informado (CI)[2] firmado por el paciente forma parte del cumplimiento de este principio.
▣      Beneficencia: el médico está obligado a hacer el bien y el bienestar del paciente, así como su máximo beneficio.
▣      No maleficencia: evitar pruebas clínicas perjudiciales para el paciente.
▣      Justicia: los resultados obtenidos deben revertir en las personas que sufran las cargas del ensayo. Por ejemplo, este principio no se cumpliría si un país del tercer mundo, donde se realiza un ensayo, no se beneficiase del tratamiento por el alto coste del mismo.


Fase IV de la investigación clínica

Una vez comercializado el fármaco, se continúa investigando para seguir aumentando el conocimiento acerca de su seguridad y efectividad, identificar nuevos riesgos y reacciones adversas no detectadas en investigaciones previas.
El conjunto de estudios y ensayos controlados y aleatorizados que se llevan a cabo en este punto se denomina fase IV del ensayo clínico.
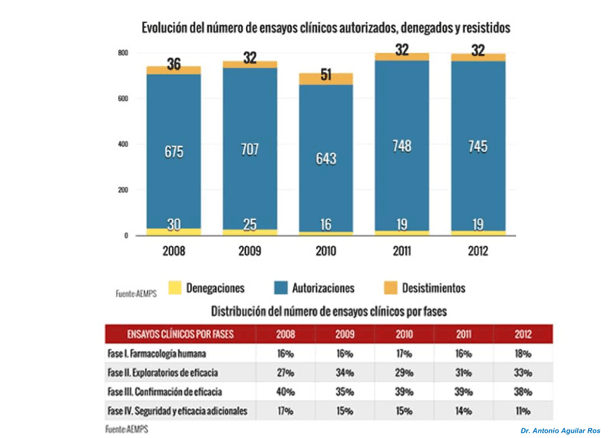
Evolución del número de ensayos clínicos en España

Los estudios epidemiológicos (observacionales) más frecuentes tras la autorización del fármaco son los de casos y controles y los de cohortes.

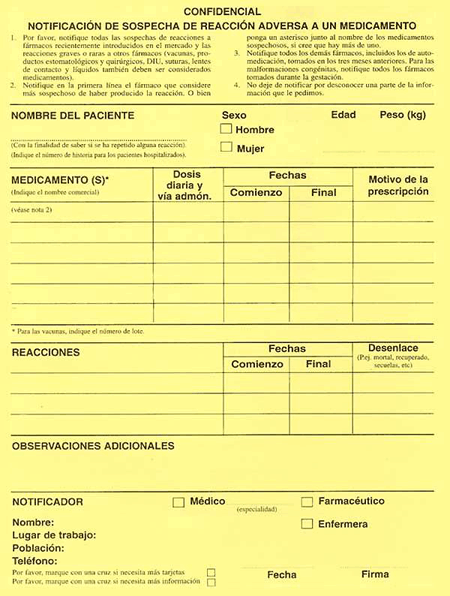
Finalmente, existe el programa de notificación de reacciones adversas a medicamentos (RAM), mediante las denominadas tarjetas amarillas, obligatorio para los profesionales médicos y que actualmente también pueden ser cumplimentadas por los pacientes. Estas tarjetas se emplean especialmente cuando el medicamento ha sido recientemente comercializado.
Tarjeta amarilla de notificación de reacciones adversas de fármacos

Constan de varios apartados entre los que se encuentran los datos personales del paciente (nombre o iniciales, edad, sexo, peso, altura...), datos de la medicación sospechosa de la reacción adversa, descripción de esa reacción, observaciones adicionales y los datos del notificador (nombre, profesión, centro de trabajo...).


[1] Armoniza los distintos requerimientos regionales para el registro de productos farmacéuticos.
[2] El sujeto participante en el ensayo es informado a través de este documento en un lenguaje asequible de los pormenores del ensayo, sus ventajas e inconvenientes, pudiendo abandonarlo libremente en cualquier momento.

Fuentes: CEU Universidad San Pablo: Farmacología Básica, 2013.
              http://www.ub.edu/sdm/tertulies/armonizacion_y_ich.pdf
              http://www.ich.org/home.html


Leer más

1.4.1. Investigación clínica: Resumen

0 comentarios
Aquellos compuestos que han llegado a superar la fase preclínica con buenas perspectivas pasan a investigarse en seres humanos (investigación clínica).
Este tipo de investigación tiene importantes connotaciones de índole científica, ética, social y económica.

En todas las sociedades avanzadas es obligatorio demostrar la eficacia y seguridad de los medicamentos antes de su comercialización, tarea que se lleva a cabo mediante los ensayos clínicos.
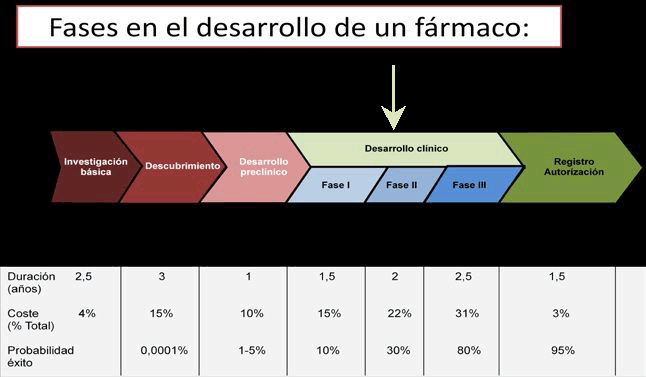
Fases en el desarrollo de fármacos

El ensayo clínico se define como toda investigación en seres humanos para determinar o confirmar los efectos clínicos, farmacológicos, farmacodinámicos y/o detectar reacciones adversas y/o estudiar la absorción, distribución, metabolismo y excreción de un medicamento con el fin de determinar su seguridad y eficacia.

Los ensayos clínicos se basan en una amplia documentación y regulación tanto nacional como internacional y una serie de códigos éticos, declaraciones y convenios internacionales.

En los últimos cincuenta años se han producido cientos de miles de compuestos, pero tan sólo un 10% de ellos superaron la evaluación clínica e incluso dentro de este grupo algunos fueron retirados tras su comercialización debido a las continuas revaluaciones en su seguridad y eficacia.
Etapas en el desarrollo de nuevos medicamentos

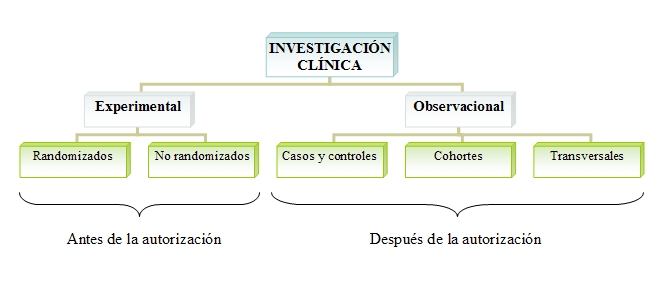
La metodología de la investigación clínica puede realizarse de modo:
▣      Experimental: En el ensayo experimental, el investigador diseña el estudio, selecciona los pacientes, establece los tratamientos y variables a analizar.
▣      Observacional: El investigador es mero observador de lo sucedido, sin alterar e intervenir la práctica clínica habitual.

Dentro de los ensayos experimentales encontramos:
▣      Ensayos randomizados en el que los pacientes forman parte de un tratamiento u otro de manera aleatoria. Utilizar el azar para adjudicar los pacientes a un tratamiento determinado es el procedimiento exigido por las agencias reguladoras para así, evitar el sesgo en la interpretación de los datos obtenidos antes de conceder la autorización para la puesta en el mercado del medicamento.
▣      Ensayos no randomizados en los que los pacientes no se distribuyen de manera aleatoria.

Entre los estudios observacionales que se realizan tras la comercialización del fármaco para desarrollar el perfil completo de eficacia y seguridad destacan:
▣      Casos y controles: los participantes se seleccionan en función de que tengan o no una determinada enfermedad y se investiga si estuvieron expuestos o no a una característica de interés, comparando el grupo de expuestos con el grupo de control.
▣      Cohortes: se hace una comparación de la frecuencia de una enfermedad entre dos poblaciones, una expuesta a un factor de riesgo y la otra libre de él.
▣      Transversales: examina la relación entre una enfermedad y una serie de variables en una población determinada y en un momento del tiempo.
Tipos de ensayos clínicos

Los ensayos clínicos pasan cronológicamente por tres fases hasta la autorización o comercialización del medicamento. Una vez comercializado, se pasa a la fase IV que dura toda la vida útil del medicamento, en la cual puede producirse la retirada del mismo si se detectan características desfavorables desconocidas en las tres fases previas del ensayo. Estos nuevos efectos pueden descubrirse al emplearse el fármaco en un entorno real de práctica clínica administrándose a miles de pacientes.

La eficacia medida en estas condiciones reales de la práctica asistencial se denomina efectividad, diferenciándola de esta manera de la eficacia medida previamente a la distribución del medicamento.

Fuentes: CEU Universidad San Pablo: Farmacología Básica, 2013.
              http://cmidd.northwestern.edu/about/drug-discovery-and-development-process/
              http://indacea.org/desarrollo-de-medicamentos-1/


Leer más

1.3.6. Reposicionamiento de fármacos

0 comentarios
Hasta ahora hemos estudiado los fundamentos concernientes al proceso de descubrimiento de fármacos.Diversos tipos de fármacos
Hemos visto como al comienzo se realizaban estos descubrimientos de manera inesperada y casi casual, para posteriormente pasar al enfoque metodológico basado en la identificación de blancos o dianas terapéuticas que rige en la actualidad.
Aunque todavía se desconoce la manera en la que se descubrirán los medicamentos del futuro, no cabe duda de que los fármacos biológicos, genéticos y basados en el cribado fenotípico[1] irán adquiriendo un papel cada vez más importante.

Pero existe otra área creciente dentro del proceso de desarrollo de medicamentos, que si bien no involucra a la etapa de descubrimiento debería ser, no obstante, mencionada. Se conoce comúnmente como reposicionamiento de fármacos, y consiste en darle a un compuesto ya conocido un nuevo uso.
Esta práctica consiste en sacar del amplio catálogo de medicamentos archivados aquellos que no hayan logrado superar los ensayos clínicos o incluso hayan sido comercializados para tratar en esta ocasión una enfermedad distinta.

La principal ventaja que encuentran los formuladores farmacéuticos en reexaminar estos compuestos se basa en que sus propiedades químicas y su perfil de seguridad se encuentra bien estudiado y entendido, con lo que se reducen considerablemente las posibilidades de fracaso en etapas posteriores del proceso.
Etapa del reposicionamiento de fármacos durante el proceso de desarrollo

Los fármacos preexistentes pueden reposicionarse principalmente de dos maneras:

La primera de ellas consiste en emplearlos con nuevas o diferentes dianas terapéuticas. En muchas ocasiones, algunos fármacos son archivados porque se les considera demasiado “sucios”, o en otras palabras, se unen a demasiadas dianas y presentan múltiples efectos secundarios indeseados. Pudiera ocurrir que con una dosis o en una ruta de administración distinta actuasen sobre un nuevo blanco, y por tanto ser utilizados para tratar otro tipo de afección.

El segundo modo de reposicionamiento se basa en tomar un fármaco y una diana conocidos para usarlos con una enfermedad diferente.
Un ejemplo, lo encontramos en el medicamento denominado finasterida, que originalmente se destinó para tratar el agrandamiento de la próstata y más tarde se encontró que detenía, o incluso, revertía la alopecia masculina. En estas dos enfermedades se actúa sobre el mismo blanco, pero su validación para el tratamiento de la calvicie, debido al conjunto de estudios clínicos que debían completarse exitosamente, no se produjo hasta ocho años después de su aprobación como método contra el agrandamiento de la próstata.
Modos de reposicionamiento de fármacos

Un medicamento que cumple ambas definiciones de reposicionamiento es la clorpromazina, originalmente desarrollada en 1.952 como antihistamínico[2] y después se empleó como antipsicótico debido a sus efectos sedativos. Aun siendo dos tipos de dolencia bien distintas, en ambas se procede sobre el mismo blanco terapéutico.
Años más tarde se descubrió, también, el potencial anticancerígeno de la clorpromazina, utilizada en la actualidad en combinación con la quimioterapia. Esta propiedad fue descubierta gracias a su capacidad de unirse a una diana previamente desconocida.
Estructura molecular de la talidomida
Pero el medicamento que, a menudo, es visto como modelo de reposicionamiento de fármacos es la talidomida. En un principio, planteada para la enfermedad de la mañana en el embarazo[3].
Dado que, las normas aplicadas a los tests de seguridad cuando se aprobó este fármaco no eran tan rigurosos como hoy en día, fue aprobada en numerosos países, descubriéndose a posteriori que era responsable de graves defectos de nacimiento, con un total de 20.000 afectados en todo el mundo. Como consecuencia de ello fue retirada del mercado.
Pero cincuenta años después, la compañía Celgene la volvió a estudiar con el objetivo de utilizarla contra la lepra y el melanoma múltiple. Después de estas nuevas investigaciones, la droga fue nuevamente autorizada contra estas enfermedades, advirtiendo rigurosamente de la peligrosidad de su uso por parte de mujeres potencialmente embarazadas.


[1] Fenotipo: conjunto de características visibles de un individuo: color de pelo, ojos, altura...Es la expresión del genotipo en función del medio ambiente. 
[2] Fármaco que sirve para reducir o eliminar los efectos de las alergias. 
[3] Común en mujeres embarazadas, consiste en un malestar estomacal al levantarse.

Fuentes: UTAustinX: UT.4.01x Take Your Medicine - The Impact of Drug Development.
              http://www.imujer.com/salud/4707/tratamientos-naturales-para-la-enfermedad-de-la-manana
              http://www.academica.mx/observatorio/noticias/desarrolla-la-unam-f%C3%A1rmaco-controlar-algunos-tipos-c%C3%A1ncer
              http://www.elsevier.es/es-revista-educacion-quimica-78-articulo-avances-el-diseno-farmacos-asistido-90434983  
              http://www.dddmag.com/articles/2007/09/innovative-strategies-drug-repurposing
              https://embryology.med.unsw.edu.au/embryology/index.php/Abnormal_Development_-_Thalidomide


Leer más

1.3.5. Nuevos sistemas de administración de fármacos

0 comentarios
Actualmente, los principales problemas relacionados con los métodos de administración de fármacos son fundamentalmente dos.
El primero de ellos se da cuando el fármaco es altamente soluble en agua y se desea un sistema de liberación controlado, y el segundo surge cuando se produce el suceso contrario, la droga no posee solubilidad alguna y, por tanto, no se va a disolver en agua.

Esta segunda problemática es fundamental resolverla puesto que, en la actualidad se estima que entre el 75 y el 80% de las sustancias químicas que salen de los laboratorios de investigación universitarios y de las compañías farmacéuticas no son solubles en agua, por lo que intentar superar este impedimento se ha convertido en todo un reto para la industria farmacéutica.
El reto consistirá en conseguir que las partículas constituyentes se disuelvan en el tracto gastrointestinal, y sean, de esta manera, absorbidas para ejercer su acción sistémica[1].

Gracias a las tecnologías de diseño e ingeniería de partículas pueden fabricarse formas farmacéuticas cristalinas con un tamaño realmente pequeño (comprendido entre los 200 y 300 nm), lo que les permite tener una velocidad de disolución más rápida que las de un tamaño superior.

Una vez fabricadas, se incorporan a los distintos sistemas de administración donde serán disueltas inmediatamente. De esta manera, el fármaco disuelto se encontrará disponible para su absorción por parte del sistema digestivo o los pulmones, dependiendo de la ruta de administración seleccionada.

Una alternativa diferente sería partir de una drogaEstructuras cristalina y amorfa disuelta en un solvente orgánico (no agua) como el etanol, el acetonitrilo o el metanol. El fármaco se disuelve con un algún tipo de estabilizador para posteriormente congelarlo a una velocidad de enfriamiento muy rápida. De esta manera, se obtienen sustancias farmacéuticas sin estructura cristalina calificadas como formas amorfas o de morfología amorfa, las cuales van a poder disolverse a concentraciones mucho más altas que en su correspondiente forma cristalina.
Así, se consigue la denominada “super-saturación” de una solución acuosa, lo que facilitará la disolución del fármaco a altas concentraciones en el estómago y en el primer tramo del intestino delgado para ser absorbido y distribuido por todo el organismo.

Propiedades de las estructuras cristalina y amorfa de los fármacos
Estado cristalinoEstado amorfo
Orden translacional, rotacional y
estructural a largo alcance
Puede mostrar orden a corto alcance
Punto de fusión bien definidoPunto de transición vítrea[2]
Más estableMenos estable
Buenas propiedades de flujo[3]Malas propiedades de flujo
Menos higroscópico[4]Más higroscópico
Relativamente menos solubleRelativamente más soluble

Un ejemplo de aplicación basado en este sistema de ingeniería de partículas ha sido el desarrollo, por parte de miembros de la escuela médica de la Universidad de Texas en San Antonio en colaboración con el Sistema Hospitalario para Veteranos, de una nueva ruta de administración para los medicamentos inmunosupresores.

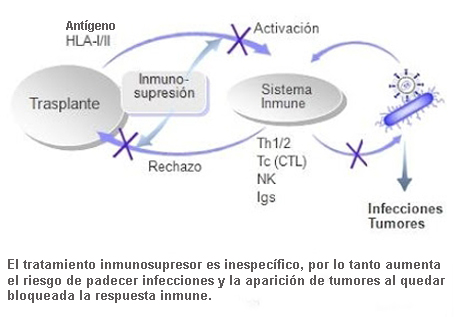
Esta clase de medicamentos evita el rechazo por parte del organismo de órganos transplantados, pero al ser actualmente administrados oralmente presentan una serie de efectos secundarios, como es el posible desarrollo de diferentes tipos de cáncer.
Efectos secundarios de los medicamentos inmunosupresores
El objetivo de las tecnologías descritas más arriba fue suministrar el medicamento a una menor dosis en el lugar donde su respuesta inmunosupresora fuera directamente necesaria. Para ello durante un período de cuatro a cinco años se desarrollaron prototipos de medicamentos que se administraban vía respiratoria para aquellos pacientes que habían sido sometidos a un transplante pulmonar, ya que iban a ser estos órganos transplantados el objetivo del fármaco inmnosupresor.
Se llevaron a cabo ensayos en mamíferos (ratones y ratas) midiéndose bajos niveles del medicamento en sangre pero altas concentraciones del mismo en los pulmones, lo que probaba la validez de la vía inhalatoria, al menos, en animales.
Más tarde, se pasó a su experimentación, bajo estrictas normas de seguridad, en voluntarios humanos de la escuela de medicina, obteniéndose resultados similares a los anteriores. Incluso, se ha llegado a evaluar en un modelo animal sometido a un doble transplante pulmonar, logrando nuevamente la misma eficacia, pero continuando todavía en su fase de desarrollo.

En conclusión, el objetivo es la investigación de nuevas rutas de administración de fármacos no disponibles en la actualidad, beneficiando al paciente mediante la minimización de los efectos secundarios y la reducción de la exposición sistémica[5].


[1] Acción ejercida por el fármaco una vez ha sido absorbido y distribuido por el torrente sanguíneo.
[2] Temperatura a la que un sólido amorfo se convierte en un material blando y flexible tras calentamiento o rígido y frágil tras enfriamiento.
[3] Estas propiedades indican la mayor o menor fluidez de las partículas en función de su tamaño, forma, humedad absorbida y densidad.
[4] Sustancias que absorben la humedad del ambiente.
[5] Tipo de exposición en la que el organismo es afectado en su conjunto por la acción del fármaco.

Fuentes: UTAustinX: UT.4.01x Take Your Medicine - The Impact of Drug Development.
              http://www.slideshare.net/rcdreddi/limerick-meet-and-greet-ac-edited
              http://chemistry.about.com/od/chemistryglossary/a/glasstransition.htm
              https://docs.google.com/document/d/1TOwPCUSItCGOnUivKC_5kuTGw7kh9D5DPIK2U-V7D2A/edit#heading=h.90pmyxnddx1b
              http://trasplante-de-organos.blogspot.com.es/2011/09/inmunologia-del-trasplante-la.html


Leer más

1.3.4. Seguridad y eficacia de los fármacos

0 comentarios
En la penúltima entrada (Vías de administración de fármacos) hemos estudiado los diferentes sistemas de administración de fármacos, y en función de nuestros objetivos se seleccionará uno de ellos para así pasar de un compuesto a un producto farmacológico.

En las fases precedentes del desarrollo de medicamentos, los investigadores, a menudo, emplean sistemas vivos para determinar si sus compuestos pueden atravesar las membranas celulares y ejercer su función terapéutica. Pero en muchos fármacos existe un equilibrio muy delicado entre toxicidad y dichos efectos terapéuticos. Para evitar este conflicto se han llevado a cabo, anteriormente, estudios para seleccionar el compuesto líder que presente la menor toxicidad posible junto con la máxima potencia terapéutica.
Realización de cultivos celularesMuchas de estas evaluaciones pueden desempeñarse en cultivos celulares en el laboratorio, sin embargo, estos experimentos, en ocasiones, son demasiado simples para predecir la eficacia del compuesto en humanos.
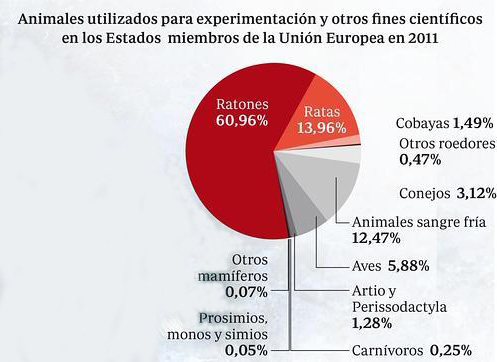
Por tanto, para ganar un mayor entendimiento de su eficacia y distribución biológica se emplean sistemas vivos más complejos, normalmente ratones o ratas, a los que se les administra una dosis específica para medir sus efectos terapéuticos.

Los investigadores han encontrado varias maneras de modelar en estos roedores enfermedades humanas tales como el cáncer, ciertas infecciones e inflamaciones.
Si bien estos modelos no son indicadores cien por cien fiables de la efectividad en humanos, son otra herramienta para ayudar a seleccionar el compuesto líder que posea la mayor probabilidad de éxito. Además, estos modelos pueden usarse en estudios para identificar la dosis óptima necesaria del fármaco.

A pesar de que, en esta fase la eficacia preclínica no es tan importante como la seguridad, estos estudios sí resultan primordiales para los desarrolladores farmacéuticos a la hora de evaluar cuál es la probabilidad de eficacia del fármaco ante una enfermedad concreta del ser humano.

Una vez el compuesto líder ha sido seleccionado y formulado, se evalúa mediante tests en animales para confirmar que es seguro para su uso en humanos.
Aunque numerosas objeciones éticas surgen a raíz de la experimentación con animales, se trata del mejor método que se ha desarrollado para proteger a los humanos de los riesgos imprevistos que pueden provocar los medicamentos experimentales.
Porcentaje de utilización de animales para experimentación científica en la UE
Con el fin de asegurar la validez y calidad de los datos obtenidos en estas pruebas, se ha establecido un conjunto estricto de regulaciones, denominadas buenas prácticas de laboratorio (GLP), que los desarrolladores deben cumplir. Dichas regulaciones determinan un marco de trabajo organizativo para las nuevas sustancias farmacéuticas, así como la evaluación de cualquier posible toxicidad que pudiera ocurrir durante sus ensayos.
Junto con un conocimiento de los efectos tóxicos potenciales, también es fundamental averiguar durante cuánto tiempo el fármaco se mantiene en la circulación sanguínea, cómo se metaboliza y en qué tejidos podría llegar a acumularse.

La etapa preclínica se estima que puede llegar a tener una duración mínima de tres años en la que miles de compuestos no logran alcanzar la siguiente fase. Se considera que de cada 250 compuestos en preclínica, únicamente cinco comienzan el siguiente período de investigación.
En su conjunto las etapas de investigación básica y preclínica engloban un período total de alrededor seis años.

Si el candidato principal supera los exámenes de seguridad, previamente mencionados, se envía una solicitud a las pertinentes agencias reguladoras como evidencia de que el compuesto es fiable para comenzar los estudios clínicos en humanos. Se debe verificar que el nuevo fármaco no expondrá a los voluntarios durante la primera fase de los ensayos clínicos a un riesgo innecesario para su salud.
De todos modos, en cualquier momento, la investigación puede detenerse si se observa que la integridad del estudio se ve comprometida o el nuevo producto se considera un riesgo para la salud.
Además de estos datos, se debe demostrar que el producto farmacológico se puede fabricar a gran escala mediante un método controlado y reproducible.

Esta etapa en el proceso de desarrollo farmacéutico que, en ocasiones, supone un gran desembolso económico de varios millones de euros para los desarrolladores farmacéuticos, puede suponer un obstáculo insalvable para las pequeñas compañías e investigadores académicos.
Aunque, en un principio, puede parecer excesivo el gasto de tan grandes cantidades de dinero en un nuevo fármaco que todavía no ha sido comercializado, sí es necesario para garantizar, tanto como sea posible, que no causará ningún perjuicio en los primeros humanos sobre los que se evaluará en los ensayos clínicos posteriores.

En España es la AEMPS (Agencia Española de Medicamentos y Productos Sanitarios), agencia estatal adscrita al Ministerio de Sanidad, la que garantiza a los ciudadanos y profesionales sanitarios la seguridad, eficacia, calidad y correcta información de los medicamentos y productos sanitarios que se comercializan en España, desde su experimentación hasta su empleo.
Organigrama de la AEMPS


Fuentes: UTAustinX: UT.4.01x Take Your Medicine - The Impact of Drug Development.
              https://www.msdsalud.es/tu-salud-al-dia/biblioteca-recursos/guias-para-pacientes/proceso-investigacion-desarrollo-aprobacion-
              farmaco.html
              http://geneticayclonacion.blogspot.com.es/2015_04_01_archive.html
              http://www.aemps.gob.es/laAEMPS/estructura/home.htm
              http://www.abc.es/sociedad/20150518/abci-investigacion-animales-laboratorio-201505161636.html


Leer más

1.3.3. Caso práctico: medicamentos inhalados

0 comentarios
La ruta inhalatoria para la administración de fármacos se ha venido usando desde hace milenios. De hecho, los primeros datos que poseemos acerca del uso de medicinas empleando esta vía datan casi de la época prehistórica, donde ya se comenzó a fumar ciertas sustancias con una finalidad terapéutica o poseían efectos halucinógenos. Es el caso de la cohoba, fabricada a partir de plantas del género de la mimosa, o el cannabis.

Pero no fue hasta la década de los cincuenta del siglo pasado cuando se planteó, por primera vez, sustituir los medicamentos orales (tabletas, cápsulas) por inhaladores para el tratamiento del asma, como consecuencia de los graves efectos secundarios que originaban.
El primer inhalador de dosis medida se elaboró simplemente a partir de una botella de Coca-Cola, las válvulas de los envases de perfumes, que acababan de entrar en el mercado en ese momento, y un sistema de gases propelente.

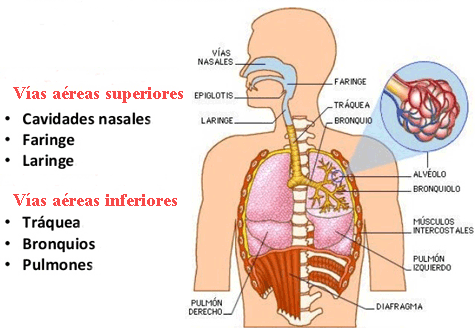
Sistema respiratorio
El principal problema que los aerosoles deben afrontar para poder penetrar en los pulmones es que, tanto éstos como las vías aéreas superiores (boca, faringe, laringe y tráquea) están muy bien equipados para evitar que las partículas de polvo y otro tipo de sustancias presentes en el aire puedan ser inspirados.
Por lo tanto, el reto consiste en diseñar las partículas que componen los aerosoles de tal modo que, no acaben en la boca o en la parte posterior de la garganta, y puedan alcanzar los pulmones.
Dichas partículas van a ser fabricadas con un tamaño o un diámetro aerodinámico muy específico, entre 1 y 5 μm (1 - 5*10-6 m), con el fin de superar el filtro que constituyen las vías aéreas superiores. Como puedes imaginar producir partículas de un tamaño tan extremadamente pequeño es tremendamente complejo.
Así, cuando se alcanzan los diámetros anteriormente mencionados, surgen una serie de problemas. Por ejemplo, cuando se utiliza como materia prima polvo seco, las partículas poseen una gran superficie, lo que les hace ser muy adherentes y pegajosas.
Como consecuencia, a esta escala, desde un punto de vista físico, la mayor influencia no es ejercida por la fuerza gravitatoria sino por las fuerzas de Van der Waals (para recordar lo que son estas interacciones: “Enlaces químicos”). Estas mismas interacciones son las responsables, por ejemplo, de que la tiza se mantenga en una pizarra sin caerse y podamos escribir en ella.
Se trata de trabajar, por lo tanto, en métodos que venzan estas fuerzas para evitar la agregación y acumulación de las partículas constituyentes de los aerosoles.

Uno de los principales motivos por el que se administran medicamentos mediante inhaladores y aerosoles a los pulmones es para combatir enfermedades pulmonares, tales como el asma, la enfermedad pulmonar obstructiva crónica (EPOC) o la fibrosis quística.
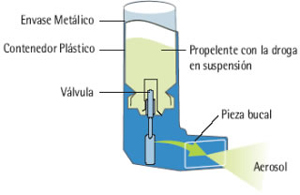
Inhalador de dosis medida
Muchos de los dispositivos que se emplean para la administración de aerosoles, realmente no cuentan con un buen diseño para su uso por parte del paciente.
Por ejemplo, los inhaladores de dosis medida emplean mecanismos que se han venido utilizando con gran éxito durante muchos años, sin embargo, muestran dificultades de uso entre las poblaciones infantiles y anciana, debido a problemas de sincronización entre las maniobras de pulsado e inhalación.

Por otro lado, los inhaladores de polvo seco que se encuentran actualmente en el mercado son todos Inhaladores de polvo secoactivos, en el sentido de que es el esfuerzo inhalatorio del paciente el encargado de suministrar la energía necesaria para disgregar el polvo y así, éste sea inspirado a través de las vías aéreas del enfermo.
La eficacia de este tipo de aerosoles va a depender de la intensidad con la que se inspire por el dispositivo. Como consecuencia, si la maniobra no se realiza con la suficiente rapidez o fuerza, las partículas no se disgregarán lo necesario para alcanzar los pulmones y se depositarán principalmente en la garganta.
En conclusión, este grupo de inhaladores no está indicado para el tratamiento de enfermedades pulmonares en enfermos que no posean una función respiratoria apropiada.
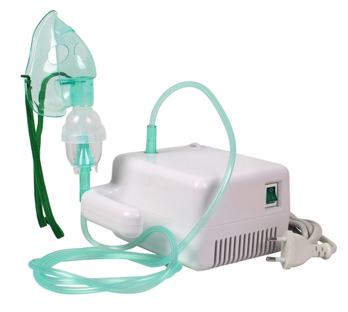
Nebulizador portátil
Un tercer tipo son los nebulizadores o sistemas nebulizadores de agua, tradicionalmente de gran tamaño y volumen para su uso clínico y en el hogar, aunque en los últimos años se han realizado avances para hacerlos más portátiles con un funcionamiento basado en baterías.

Éstas son las tres clases principales de dispositivos con los que se cuentan para la administración de fármacos vía respiratoria y la selección de uno u otro se basará en las necesidades del paciente y el tipo de medicación a suministrar.

Existen unos hechos interesantes acerca de los inhaladores de dosis medida. En su formulación inicial se empleaban como gases propelentes los clorofluorocarbonados (CFCs) en los que se suspendía o disolvía el fármaco. Pero debido a los informes en los años 70 que alertaban de la contribución de estos gases a la desaparición de la capa de ozono en la estratosfera, y su posterior prohibición de uso en 1989, la industria farmacéutica los sustituyó por los hidrofluoroalcanos (HFAs) con unas propiedades físicas y químicas muy similares.

A pesar de ello, se comportaban de manera muy distinta con las moléculas farmacológicas y el resto de excipientes. Así, algunos surfactantes[1] empleados en la formulación del fármaco, como el ácido oleico, eran solubles en los CFCs pero no así en los HFAs.

A raíz de ello y a lo largo de los años, las compañías adoptaron diferentes estrategias para reformular la misma droga en estos propelentes.
Un ejemplo significativo es el producto conocido como QVAR[2], en el que el fármaco es diluido en un co-solvente (diluyente), como el etanol, junto con los propelentes hidrofluoroalcanos. Y resultó que al transformar el compuesto farmacológico en forma de aerosol, se obtenía una neblina más fina, con un tamaño de la gota inferior. Se disminuyó enormemente la acumulación de éstas en la parte posterior de la garganta y la boca, y en cambio, se incrementó extraordinariamente en los pulmones.
Este nuevo enfoque le valió a la compañía una ventaja competitiva respecto al resto de empresas, que intentaron, en cambio, adaptar los HFAs para que actuasen de modo similar a como lo hacían los CFCs.


[1] Sustancia que actúa como detergente, emulsionante o humectante y que permite reducir la tensión superficial que existe en un fluido. 
[2] Inhalador antiinflamatorio para prevenir ataques de asma.

Fuentes: UTAustinX: UT.4.01x Take Your Medicine - The Impact of Drug Development.
              http://www.telegraph.co.uk/news/newstopics/howaboutthat/3225729/Stone-Age-man-took-drugs-say-scientists.html
              http://es.slideshare.net/CAWIMECA/el-sistema-respiratorio-42882484 
              http://blogs.20minutos.es/yaestaellistoquetodolosabe/tag/clorofluorocarbonos/
              http://definicion.de/surfactante/
              http://www.fibrosisquistica.org.ar/aerosol_terapia.php
              http://es.slideshare.net/luciagorreto/taller-asma-2015-inhaladores
              http://www.drtrust.in/products/nebuliser-machine


Leer más

1.3.2. Vías de administración de fármacos

0 comentarios
Después de recopilar toda la información hallada acerca del compuesto líder, los investigadores deben aplicarla ahora a la fabricación de un producto farmacológico. Con este término no sólo se hace referencia al complejo inicial, sino también al resto de sustancias químicas que favorecen su disolución en el tracto gastrointestinal (TGI), facilitan el proceso de fabricación o lo protegen de su degradación.

A todos ellos, hay que añadir una amplia variedad de productos:
La celulosa, por ejemplo, a menudo se incluye en los comprimidos para favorecer la disgregación del fármaco en los fluidos digestivos. El talco se agrega en bajas concentraciones durante el proceso de fabricación para encapsular sustancias líquidas y semilíquidas y la lactosa (azúcar de la leche) se añade habitualmente para darle volumen al comprimido, adquiriendo un tamaño adecuado para ser ingerido.
Algunos comprimidos contienen también polímeros funcionales, entre cuyas funciones se encuentran servir de recubrimiento para protegerlos de la fuerte acidez de la cavidad estomacal, siendo posteriormente disueltos en el intestino delgado dejando libre el contenido del medicamento para su absorción en los fluidos intestinales.

Aunque un fármaco puede ser suministrado de muy distintas maneras, me centraré en aquellos que se administran de manera oral para plantear las siguientes preguntas:
el fármaco, ¿será disuelto y absorbido?, dependiendo de cuánto sea absorbido, ¿cuál debería ser la dosis?, ¿es rápidamente metabolizado por el hígado tras su absorción?, ¿va a ser degradado por el ambiente ácido del estómago?
En cuanto a la última pregunta, muchos medicamentos pueden ser degradados a bajos niveles de pH.
Estructura química del Omeprazol
Un ejemplo de este tipo es el omeprazol que sin un polímero funcional no sería un fármaco efectivo. La función de este polímero es proteger los gránulos de omeprazol de su contacto directo con el fluido gastrointestinal hasta que el pH se vuelva menos ácido y la droga ya no esté en peligro de degradación. Por esta razón, es importante recordar que no deben romperse los comprimidos, salvo indicación del farmacéutico, o la capa de este polímero protector se vería dañada y el medicamento no sería eficaz.
Rutas de administración de fármacos
Sin duda, la manera más usual de administrar fármacos es la vía oral, al ser las tabletas, pastillas, cápsulas y comprimidos fáciles de suministrar, de producir en masa, contar con buena estabilidad y ser fácilmente absorbidos por el sistema digestivo.
Pero existen otros sistemas que en ocasiones se presentan como mejor alternativas a los medicamentos orales. Así, la vía intravenosa se lleva a cabo cuando se requiere una dosis alta o correctamente controlada, es el caso de agentes altamente tóxicos (quimioterapia). Este sistema tiene, por el contrario, como principal inconveniente el tratarse de una técnica invasiva y requerir de personal sanitario y material estéril para su administración.
La vía tópica es otro modo de administración con el que todo el mundo está absolutamente familiarizado. Es de uso muy habitual las cremas y pomadas para calmar irritaciones o picaduras de insectos, pero otro tipo de productos que usan esta vía son los parches transdérmicos y los geles que pueden permear la piel, llegando así el fármaco al torrente sanguíneo.
Principales rutas de administración de fármacos
Un cuarto tipo son los medicamentos inhalados que, al igual que los anteriores, actúan de manera local, ayudando a tratar enfermedades como el asma, alergias o enfermedades crónicas pulmonares.
Aprovechando el hecho de que los pulmones cuentan con un número muy elevado de vasos y capilares, muchos fármacos son inhalados con el propósito de ser captados rápidamente por el flujo sanguíneo. Como ejemplo se puede citar la loxapina, antipsicótico usado para el tratamiento de la esquizofrenia, que al ser inhalado se observan sus efectos en tan sólo diez minutos.

Por tanto, debe tenerse en cuenta que la elección de un sistema de administración u otro tiene una influencia muy importante sobre el paciente, ya que dependiendo de ello se puede facilitar la toma del fármaco o incluso evitar ciertos efectos secundarios.

Fuentes: UTAustinX: UT.4.01x Take Your Medicine - The Impact of Drug Development.
              http://generalidadesdelafarmacia.blogspot.com.es/2010/11/vias-de-administracion-de-medicamentos.html
              http://www.xatakaciencia.com/medicina/farmacologia-vias-de-administracion-de-los-farmacos-y-sus-pros-contras
              http://www.riesgoquimico.es/2009/03/30/omeprazol/


Leer más